
具体描述
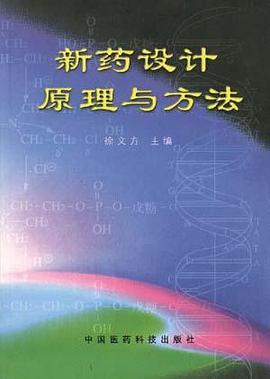
本书在内容上分为两个部分。前五章着重介绍药作用的分子生物学和分子药理学基础,对药物作用的受体生物大分子——蛋白质和核酸的结构、功能以及与药物间的相互作用作了阐述。别外,机体中药物所作用的这些受体决不可能是为外源性的药物而存在的,机体中都有其相应的小分子生物活性物质作为配基,外源性药物实际上是有意或无意,直接或间接地模拟了这些内源性活性物质而对机体起到药理调节作用的。
作者简介
目录信息
第一章 概论
第一节 新药研究现状与未来趋势
一 国内外新药研究概况
二 21世纪新药研究的趋势与方向
第二节 新药研究的近代发展
第三节 新药设计的一般方法
最佳化合物设计
二 药物的类型衍化
第四节 新药研究筛选过程
新药临床前初筛程序
二 新药规范化筛选程序
第二章 药物作用的分子生物学基础
第一节 机体生物大分子的结构与功能
一 生物大分子结构方面的特征与共性
二 生物大分子功能方面的特征与共性
第二节 生物膜的结构与功能
一 生物膜的化学组成
二 生物膜的分子结构
三 生物膜的液晶态
四 生物膜的物质转运调节及其分子药理
第三章 药物作用的分子药理学基础
第一节 受体的结构、性质和类别
第二节 药物―受体相互作用的化学本质
一 共价键结合
二 非共价键的相互作用
第三节 药物―受体相互适应的锁―钥关系
一 药物与受体的互补性
二 原子间距离对药物―受体互补的影响
三 影响药物―受体契合的立体化学因素
第四节 药物―受体相互作用的动力学学说
占领学说
三 速率学说
三 诱导契合学说
四 变构学说
第四章 机体内源性活性调节物质―受体机理与新药设计
第一节 机体内的信息传递与内源性调节物质
一 内源性生物活性调节物质的一般概念
二 内源性生物活性调节物质的分子机理与类别
第二节 含氮类内源性调节物―受体机理与有关新药设计
一 环腺一磷(cAMP)中介激活类
二 环鸟一磷(cGMP)中介激活类
三 两类中介激活物的细胞内制约调节
四 调节第二 三信使的新药设计
第三节 甾类内源性调节物的分子机理与有关新药设计
一 甾类内源性调节物的分子机理
二 胞浆受体的选择性结合与有关新药设计
三 基因激活与有关的新药设计
第五章 新药先导化合物的发掘与药效几何模型的确定
第一节 先导化合物的发现
广泛筛选
二 意外发现
第二节 先导化合物的定向发掘
一 动 植物和微生物中天然活性成分的分离
二 生命基础过程研究中发现先导化合物
三 现有药物总结性研究中发现先导化合物
第六章 生物电子等排原理与新药设计
第一节 生物电子等排体的发展演化过程
第二节 经典的生物电子等排体在新药设计中的应用
一 一价原子或基团的取代
二 二价原子或基团的交换
三 三价原子或基团的交换
第三节 非经典的生物电子等排体在新药设计中的应用
一 基团反转
二 环系的打开与关闭
三 极性相似基团的交换
第七章 前药原理与新药设计
第一节 前药原理的一般概念
一 与前药体内活化有关酶系
二 前药设计的目的与方法
第二节 前药原理在新药设计中的应用
一 改善药物的体内动力学特性
二 降低药物的毒副作用
三 掩蔽药物的不适气味
四 前药原理的其它应用
第三节 靶向药物的设计
一 用于介导靶向药物的受体
二 靶向抗癌药物的设计
三 药物―载体的偶联方法
第八章 抗代谢原理与新药设计
第一节 抗代谢原理的一般概念
一 核酸的化学
二 核苷酸的生物合成
三 蛋白质的结构
四 蛋白质的生物合成
五 酶的基础知识
第二节 抗代谢类抗癌药的设计
一 叶酸类抗代谢物的设计
二 嘌呤类抗代谢物的设计
三 嘧啶类抗代谢物的设计
四 氨基酸类抗代谢物的设计
第三节 酶抑制剂类药物的设计
一 β-内酰胺酶抑制剂的设计
二 血管紧张素转化酶抑制剂的设计
三 戊二酰辅酶A还原酶抑制剂的设计
? 四?定量构效关系原理与新药设计
第一节 定量构效关系的一般概念
一 定量构效关系的产生与发展
二 定量构效关系研究中的Hansch方法
三 Hansch方法使用的参数
四 Hansch方法的研究步骤
五 定量构效关系研究中的Topliss方法
第二节 定量构效关系在新药设计中的应用
一 预测同源化合物的生物活性
二 指导药物的设计与合成
三 帮助了解药物的受体图像
第三节 定量构效关系的其它研究方法
一 Free-Wilson方法
二 分子连接性方法
三 其它方法
第十章 计算机辅助药物设计原理与方法
第一节 计算机辅助药物设计的基本原理
第二节 计算机辅助药物设计的常用方法
一 活性类似物近似法
二 比较分子场分析法
三 电荷空间分布分析法
四 距离几何法
五 受体图像分析法
第三节 计算机技术在新药设计中的应用
一 C0MFA方法在激素类研究中的应用
二 血管紧张素转化酶(ACE)抑制剂的设计
三 丝裂霉素的三维结构活性研究
四 以HIV-1蛋白酶为受体的药物设计
附录一 QSAR研究中常见取代基的各结构参数
附录二 Wiswesser线性表示法(WLN)的意义及各符号的含义
· · · · · · (收起)
读后感
用户评价
这本书的叙事风格非常独特,它没有采用那种刻板的、以知识点为导向的结构,而是更像一个连续的项目报告,充满了实战的烟火气。我特别喜欢它在介绍各种建模技术,比如分子对接(Docking)和分子动力学模拟(MD)时,不是孤立地讲解算法原理,而是将其融入到具体的案例分析中。举个例子,书中详细描述了一个针对特定激酶抑制剂的优化过程,从最初的打分函数选择,到如何处理水分子和离子对系统的稳定性影响,每一步的决策过程都交代得一清二楚。这使得我们这些理论背景相对薄弱的成员也能理解,计算工具并非万能的“黑箱”,而是需要研究者具备深刻的化学直觉去指导和验证的。此外,它对“生物利用度(Bioavailability)”问题的探讨也极为透彻,没有回避口服药物设计中常见的吸收、分布、代谢和排泄(ADME)的陷阱。书中关于如何通过调整极性表面积(PSA)和脂溶性(logP)来预测肠道渗透性的章节,简直是为我们这些在早期发现阶段苦苦挣扎的团队量身定制的指南。这本书的价值,在于它架起了理论与实际操作之间那座至关重要的桥梁。
说实话,我本来对手册类的书籍不抱太大希望,总觉得它们无非是把已经发表过的文献或者标准流程机械地拼凑起来,缺乏新意和深度。但《新药设计原理与方法》彻底颠覆了我的看法。这本书的广度令人惊叹,它几乎涵盖了从最基础的生物活性筛选到最前沿的AI辅助设计的所有关键节点,但妙就妙在它没有为了追求全面而牺牲深度。作者对“构效关系(SAR)的解读”的处理方式非常老练,他没有仅仅罗列数据,而是像一个优秀的侦探一样,引导读者去分析“为什么”这个取代基会带来活性提升或下降。其中关于“手性药物的设计与合成挑战”的部分,我用了整整一个下午的时间去啃,它不仅解释了对映异构体的生理差异,还详细讨论了如何通过不对称合成或手性拆分来获取目标分子,这对于我们做实际合成的团队来说,太有指导意义了。更值得称赞的是,书中对“药物可成药性(Druggability)”的评估标准有着非常现实和辩证的论述,它没有鼓吹追求完美分子,而是强调在时间、成本和预期疗效之间找到最佳平衡点的艺术性。这本书绝对不是那种读完一遍就束之高阁的工具书,它更像是一部需要反复研读的案头宝典,每次翻阅都会有新的感悟。
初读这本书时,我最大的感受是其对“创新”的鼓励和引导。在这样一个信息爆炸的时代,很多新药研发项目都陷入了对已知结构的微小修饰的泥潭,缺乏从源头上打破思维定势的勇气。这本书恰恰在这方面提供了极佳的思维训练。它花了相当大的篇幅来讨论“新颖性搜索”的策略,比如如何利用拓扑化学空间(Topological Chemical Space)来指导潜在活性分子的生成,而不是仅仅停留在对已知库的修剪。让我耳目一新的是,书中关于“PROTACs”这类新兴靶向蛋白降解剂的设计思路的介绍,虽然PROTACs本身是一个快速发展的领域,但作者没有满足于表面的描述,而是深入分析了其E3连接酶选择、连接臂长度对双靶点结合的影响等核心问题,展示了如何用传统的小分子设计思维去适应这种大分子/小分子混合体的设计挑战。这本书的作者显然对整个行业的发展有着宏观的洞察力,他不仅教你如何“做药”,更在启发你如何“思考药物的未来形态”。对于渴望做出突破性工作的研究人员来说,这本书提供的远不止是方法论,更是一种前瞻性的研究视野和战略布局的启发。
这本书简直是我的救星,尤其是我这种刚踏入药物化学领域的研究生。我之前看的那些教科书,理论性太强,公式推导看得我头晕眼花,根本不知道怎么应用到实际的分子设计中。而这本书,它就像一位经验丰富的前辈,手把手地教你如何思考。它不仅仅罗列了各种分子筛选、结构活性关系(SAR)的原理,更重要的是,它深入剖析了每一步背后的逻辑和权衡。比如,它对“先导化合物的优化”这一环节的阐述,简直是教科书级别的。它没有停留在“增加氢键供体或受体”这种空泛的建议上,而是结合了大量的案例,解释了在特定的靶点口袋环境下,不同官能团的引入会带来怎样的空间位阻、电子效应和代谢稳定性变化。我印象最深的是其中关于“骨架跃迁”和“片段组合化学”的章节,作者用非常直观的图示和清晰的叙述,把原本晦涩难懂的策略变得易于理解和操作。这本书的结构安排也非常合理,从基础的靶点认知、药物代谢动力学(DMPK)基础,逐步过渡到复杂的虚拟筛选和计算化学辅助设计,每一步都衔接得天衣而合,让人感觉整个新药研发流程是如此的条理清晰、环环相扣。我甚至开始期待下一次实验设计了,因为它让我找回了对这个专业的热情,不再感到迷茫。
如果要用一个词来概括这本书带给我的冲击,那就是“系统性”与“平衡感”。我曾参与过一些项目,往往因为过度专注于某一个环节——比如合成的可行性而忽略了其在体内的稳定性,或者因为痴迷于高亲和力而设计出了一个完全无法口服的“僵硬分子”。这本书最成功的地方在于,它始终强调新药设计是一个多目标优化的复杂工程。它用一种近乎哲学思辨的方式,阐述了“理想药物分子”的不存在性,以及我们必须接受的妥协与取舍。书中对各种风险的预警极其到位,比如对于那些具有高亲脂性、低溶解度的化合物的潜在毒性风险,以及在早期动物模型中观察到的有效性在临床上失败的常见原因,都有非常具体的分析和对应的规避策略。这种“把话说透、把风险讲明”的态度,建立起了一种高度的职业素养和审慎精神。它让我明白,优秀的新药设计不仅仅是化学家的胜利,更是跨学科团队间有效沟通和共同决策的产物。这本书,是真正意义上的“从实验室到临床的桥梁构建指南”。