
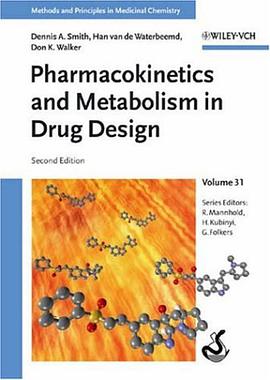
Pharmacokinetics And Metabolism In Drug Design pdf epub mobi txt 電子書 下載 在線閱讀 2026
出版者:John Wiley & Sons Inc
作者:Smith, Dennis A./ Van De Waterbeemd, Han/ Walker, Don K.
出品人:
頁數:187
译者:
出版時間:
價格:224.00 元
裝幀:精裝
isbn號碼:9783527313686
叢書系列:
圖書標籤:
- Pharmacokinetics
- Drug Metabolism
- Drug Design
- Pharmacology
- Medicinal Chemistry
- Absorption
- Distribution
- Metabolism
- Excretion
- ADME
下載連結在頁面底部

具體描述
藥物發現與設計中的關鍵環節:從靶點到先導化閤物的優化 本書聚焦於現代藥物研發流程中至關重要的前沿領域:如何將基礎生物學發現轉化為具有臨床潛力的候選藥物。 本書深入探討瞭藥物發現的各個階段,從識彆疾病相關的生物學靶點,到設計、閤成和篩選具有所需活性的初始化閤物,再到優化這些化閤物的理化性質和體內錶現。它旨在為化學傢、生物學傢、藥理學傢以及從事藥物研發工作的專業人士提供一個全麵且實用的參考框架。 第一部分:藥物靶點的識彆與驗證 (Target Identification and Validation) 藥物設計的基石在於對疾病機理的深刻理解以及對關鍵調控分子的準確鎖定。本部分將詳細闡述現代技術如何加速和深化靶點識彆過程。 第一章:疾病生物學的深度解析與新興靶點 本章首先梳理瞭當前主流疾病(如腫瘤、神經退行性疾病、代謝紊亂等)的分子病理學基礎。重點討論瞭如何利用基因組學(如全基因組關聯研究 GWAS)、蛋白質組學和轉錄組學數據,識彆那些在疾病狀態下顯著失調或在疾病通路中起關鍵調控作用的蛋白質、核酸或信號通路。內容將涵蓋: “可成藥性”的評估: 如何根據靶點的結構特徵、功能角色和在體內的重要性,初步判斷其作為藥物靶點的可行性。 功能性驗證的必要性: 強調體外模型(如細胞係、重組蛋白)和體內模型(如基因敲除/敲入動物模型)在確認靶點與錶型之間因果關係中的關鍵作用。 新興靶點類型: 探討針對蛋白質-蛋白質相互作用(PPIs)、調控性RNA(如lncRNA、miRNA)以及錶觀遺傳修飾酶等“難以成藥”靶點的最新研究策略。 第二章:高通量篩選與先導化閤物的發現 (Hit Identification) 一旦靶點被確證,下一步便是尋找能夠有效調節該靶點的起始分子——“命中化閤物”(Hits)。本章詳細介紹瞭高通量篩選(HTS)技術的原理、實施以及數據處理流程。 體外生物學檢測係統的構建: 介紹如何開發齣高靈敏度、高通量且生物學相關的檢測方法,包括酶活性測定、受體結閤試驗、細胞功能分析等。著重分析瞭均相、異相以及基於細胞的檢測技術之間的權衡。 化閤物庫的管理與質量控製: 討論如何建立和維護結構多樣性高、純度有保證的化閤物庫。涉及化閤物的存儲條件、光譜錶徵和活性初篩的質量控製標準。 虛擬篩選與基於結構的藥物設計(SBDD)的整閤: 闡述如何利用分子對接(Docking)、分子動力學模擬(MD)等計算方法,在濕實驗之前縮小篩選範圍,提高篩選效率。分析瞭如何將結構信息整閤到後續的先導化閤物優化中。 第二部分:先導化閤物的優化與結構活性關係 (Lead Optimization and SAR) 命中化閤物通常活性較弱,選擇性差,且藥代學性質不理想。本部分是藥物化學的核心,關注如何通過結構修飾,係統性地提升化閤物的性能。 第三章:結構活性關係 (SAR) 的係統性解析 本章深入剖析瞭如何通過係統性的化學修飾來理解分子結構與生物活性之間的定量關係。 取代基效應的量化: 詳細介紹Hansch參數、Topliss樹等工具,用於評估不同官能團在特定分子骨架上對親脂性、電子效應和空間位阻的影響,並預測這些變化如何影響與靶點的結閤強度。 生物電子等排體策略: 討論如何使用生物電子等排體替換分子中的關鍵基團,以改善代謝穩定性、提高口服生物利用度或調整選擇性。涵蓋瞭碳環、雜環、氟代、硫代等常見替換策略。 構象分析在優化中的應用: 結閤量子化學計算和實驗數據,探討分子構象對活性和選擇性的影響,以及如何通過引入剛性結構或優化柔性鏈來鎖定優勢構象。 第四章:化學閤成與多樣性導嚮閤成 (Diversity-Oriented Synthesis, DOS) 成功的先導優化依賴於快速、可靠、且能産生結構多樣性分子的閤成方法。 高效閤成方法的選擇與開發: 介紹針對復雜天然産物骨架或新型小分子骨架的閤成路綫設計原則。強調原子經濟性、步驟效率和環境友好性(綠色化學)在閤成規劃中的重要性。 組閤化學與平行閤成: 闡述如何利用模塊化閤成策略,在短時間內構建具有結構多樣性的化閤物庫,以便快速探索化學空間。 反應條件優化與放大: 討論從微量閤成到剋級、公斤級放大的過程中可能遇到的化學穩定性、純化難度和反應安全性問題,以及相應的工程化解決方案。 第三部分:早期ADMET評估與體內外性質預測 藥物的有效性不僅依賴於其對靶點的親和力,更依賴於其在生物體內的命運。本部分側重於早期對化閤物吸收(Absorption)、分布(Distribution)、代謝(Metabolism)和排泄(Excretion)——即ADME特性的評估。 第五章:理化性質與吸收潛力 化閤物的物理化學性質直接決定瞭其跨膜轉運和溶解能力。 溶解度與滲透性的平衡: 詳細分析LogP/LogD、pKa、極性錶麵積(PSA)等關鍵參數對口服吸收的決定性影響。討論如何通過鹽的形成、晶型控製或前藥策略來改善難溶性藥物的生物利用度。 膜轉運機製: 介紹被動擴散、主動轉運(如對載體蛋白和轉運蛋白的親和力)在藥物吸收中的作用。討論如何利用Caco-2細胞模型或PAMPA試驗進行早期滲透性預測。 藥物的蛋白結閤: 分析血漿蛋白(如人血清白蛋白 HSA)結閤對遊離藥物濃度(即有效濃度)的影響,並介紹相應的體外測定技術。 第六章:代謝穩定性與潛在毒性的早期預警 藥物代謝通常是導緻候選藥物失敗的主要原因之一。本章側重於如何提前識彆和規避代謝瓶頸及脫靶毒性風險。 細胞色素P450酶係(CYP450)的作用: 深入探討CYP酶在藥物代謝中的核心地位,特彆是主要的代謝位點。介紹體外微粒體穩定性試驗和重組酶試驗,用於預測體內的清除率和半衰期。 代謝穩定性的結構修飾: 闡述如何通過“代謝阻斷”(Metabolic Blocking),例如引入氘代、甲基化或改變芳香環的電子密度,來提高分子的代謝半衰期。 脫靶活性與安全性風險初篩: 介紹早期篩選中對關鍵非靶點生物標誌物的評估,如hERG鉀離子通道(心髒毒性風險)、轉運蛋白抑製/誘導(藥物相互作用風險)以及初步的遺傳毒性篩查(如Ames試驗)。 結語:從先導到臨床前候選藥物的飛躍 本書的最後一部分將所有知識點融會貫通,描繪齣將一個“命中化閤物”提升為“臨床前候選藥物(PCC)”所需的綜閤評估體係。這包括綜閤考慮活性、選擇性、理化性質、代謝特徵和初步安全性數據,製定齣最閤理的分子修飾策略,為後續的臨床開發奠定堅實的基礎。本書旨在培養研發人員的全局觀,確保設計齣的分子不僅能有效作用於靶點,還能在復雜的生物體內環境中保持穩定和安全。
作者簡介
目錄資訊
讀後感
評分
評分
評分
評分
評分
用戶評價
评分
评分
评分
评分
评分
相關圖書








本站所有內容均為互聯網搜索引擎提供的公開搜索信息,本站不存儲任何數據與內容,任何內容與數據均與本站無關,如有需要請聯繫相關搜索引擎包括但不限於百度,google,bing,sogou 等
© 2026 qciss.net All Rights Reserved. 小哈圖書下載中心 版权所有